发病时间:不清楚
先天性铜代谢障碍怎么发现
补充说明:先天性铜代谢障碍怎么发现
a******W 2022-04-30 22:48
我要咨询
精选回答(1)
先天性铜代谢障碍可以通过临床症状、血清铜检查、尿铜检查、肝功能检查、X线检查等方式发现。
1、临床症状
先天性铜代谢障碍是一种罕见的遗传性疾病,主要是由于基因突变导致铜吸收、代谢和排泄障碍,从而引起组织器官损害。患者会出现皮肤色素沉着、智力减退、肝脾肿大等症状,还会伴有关节疼痛、肌肉无力等症状。
2、血清铜检查
血清铜检查是一种通过抽血化验的方式检查体内铜元素含量的检查,可以判断患者体内的铜元素是否正常,从而判断是否存在铜代谢障碍。
3、尿铜检查
尿铜检查是一种检查体内铜元素含量的检查,可以判断患者体内的铜元素是否正常,从而判断是否存在铜代谢障碍。
4、肝功能检查
肝功能检查是通过抽血化验的方式检查肝功能,可以判断患者体内的肝功能是否正常,从而判断是否存在铜代谢障碍。
5、X线检查
X线检查是一种影像学检查,可以检查患者体内的肝脏、骨骼等部位,可以判断患者体内的肝脏、骨骼等部位是否存在铜代谢障碍。
如果患者存在先天性铜代谢障碍,可以在医生指导下使用葡萄糖酸锌口服溶液、硫酸锌口服溶液等药物进行治疗。患者平时要注意饮食卫生,避免食用霉变食物,少吃辛辣刺激油腻的食物,保证充足的睡眠,养成良好的生活习惯。如果患者出现不适症状,建议及时就医治疗。
2022-05-01 08:24
举报相关问题
向医生提问
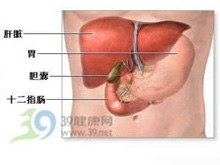
一种是使铜不能合成铜蓝蛋白而广泛沉积在肝、脑、肾、角膜等器官组织中。一种是铜从小肠粘膜细胞运入血液和肝脏中的铜含量减少。
症状起因:1.肝豆状核变性(Wilson病) 这是一种常染色体隐性遗传的铜代谢障碍所引起的少见疾病,1 912年首先由Wilson报道。本病起因是由于先天性的铜代谢障碍,使铜不能合成铜蓝蛋白而广泛沉积在肝、脑、肾、角膜等器官组织中,引起肝硬化、豆状核变性、肾功能不全、角膜褐色素环,有时可并发急性溶血。血清铜浓度及铜蓝蛋白氧化酶活性降低,尿铜排泄增多。肝豆类核变性者铜吸收增加,达56%。而同时肝脏合成铜蓝蛋白远少于正常,从胆汁排出铜的过程发生障碍,于是引起大量铜在肝脏内沉着,肝铜浓度可达正常人的20~50倍以上。肝内铜沉着超过肝脏铜结合力时,血浆游离铜(非铜蓝蛋白结合铜)就上升至正常的5~10倍,这就导致铜在肝、脑、角膜、肾等器官组织中沉着,造成危害。 2.Menke综合征亦称Menke卷发综合征或Menke钢丝样发综合征,是另一种先天性铜代谢异常的疾病。它以X链急性遗传。患者血液、肝脏、大脑中铜减少,组织中铜酶(如细胞色素氧化酶、结缔组织胺氧化酶、多巴胺β-羧化酶和酪氨酸酶)的活力减退,可能是上述病变的基础。
可能疾病: 小儿肝豆状核变性 神经系统遗传病 肝豆状核变性 铜中毒引起的溶血性贫血
常见检查:
就诊科室:内分泌