发病时间:不清楚
粘多糖贮积病Ⅵ型
补充说明:粘多糖贮积病Ⅵ型
a******W 2014-08-01 23:16
粘多糖贮积病Ⅵ型 小儿黏多糖贮积病Ⅳ型 常染色体隐性遗传病 缺陷 白化病
我要咨询
精选回答(1)
粘多糖贮积病Ⅵ型是一种罕见的遗传性代谢疾病,主要因体内缺乏特定酶导致黏多糖在组织中逐渐蓄积。患者常在幼儿期出现骨骼发育异常、关节僵硬、肝脾增大等表现,病情轻重存在明显个体差异,部分患者智力发育可基本正常。诊断需结合酶活性检测与基因分析,早期识别有助于及时干预。治疗方面,酶替代疗法对部分患者可改善症状,造血干细胞移植在特定条件下也有应用,但效果因人而异。日常需关注骨骼、心脏及呼吸系统变化,定期随访评估。家庭支持与多学科协作对提升生活质量很重要,具体方案应由专业团队根据个体情况制定。
2026-03-16 14:07
举报相关问题
医生回答(2)
粘多糖贮积病Ⅵ型的诊断通常需要进行尿液分析和酶学检测。
此病由特定的溶酶体酶遗传性缺陷导致,使得机体无法正常代谢某些类型的糖胺聚糖,造成其在体内累积并形成特征性的生物化学异常。通过检测患者的生化指标以及比较正常对照可以辅助诊断。
针对此疾病,可遵医嘱使用阿加糖酶β替代疗法、莫诺苷酶治疗等方法缓解病情进展。
患者应定期监测症状变化,并遵循医生建议进行适当的实验室检查和影像学评估以支持管理。
2024-01-29 12:48
举报常见的常染色体隐性遗传病有溶酶体贮积症,如糖原贮积症,脂质贮积症,粘多糖贮积症;合成酶的缺陷如血γ球蛋白缺乏症,白化病;苯丙酮尿症,肝豆状核变性及半乳糖血症等.
艾杜糖醛酸硫酸酯酶缺乏.粘多糖病的临床诊断根据其临床表现,X线骨片的特点和尿中排出不同的粘多糖增多.甲苯胺蓝呈色法可作为本病的筛查试验,也可用醋酸纤维薄膜电泳来区别了中排出的粘多糖类型,并协助分型.各型MPS的确切诊断需测定白细胞或皮肤成纤维细胞特异酶的活性.各型粘多糖病大部分可进行羊水细胞cDNA基因分析作产前诊断.
2014-08-01 23:16
举报向医生提问
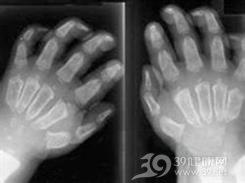
小儿黏多糖贮积病Ⅳ型又称粘多糖增多症Ⅶ型;粘多糖贮积病Ⅶ型;粘多糖病Ⅶ型;戈尔伯杰综合征;β-葡萄糖苷酸酶缺乏症;Goldberg综合征。为常染色体隐性遗传。其临床特点为除头面骨外广泛的骨性病变。20世纪初(Thompson,1900)已有黏多糖病记载,Hurler和Pfaundler(1919)分别报告了精神发育迟滞的儿童中有躯干短小、骨骼畸形的类型。黏多糖贮积病Ⅳ型由乌拉圭Morquio与Breilsford于1929年首先报告。