发病时间:不清楚
遗传肝病都有哪些
补充说明:遗传肝病都有哪些
2026-05-08 23:50
肝病 肝豆状核变性 遗传性血色病 α1-抗胰蛋白酶缺乏症 吉尔伯特综合征
我要咨询
精选回答(1)
遗传肝病种类较多,主要包括肝豆状核变性、遗传性血色病、α1-抗胰蛋白酶缺乏症、吉尔伯特综合征、进行性家族性肝内胆汁淤积症等。这些疾病由基因突变导致肝脏代谢或结构异常,不同病种表现和严重程度差异较大。
肝豆状核变性是铜代谢异常,致使铜在肝脏和脑部沉积,早期可能表现为肝功能异常或神经症状,通过药物控制可延缓进展。遗传性血色病则是铁元素过度吸收,长期蓄积会损伤肝细胞,甚至引发肝硬化,定期放血治疗是主要手段。α1-抗胰蛋白酶缺乏症因蛋白错误折叠在肝内堆积,部分患者儿童期即出现肝纤维化,成年后需监测肝癌风险。
吉尔伯特综合征较常见,属良性遗传病,主要表现为间接胆红素轻度升高,通常无需治疗。进行性家族性肝内胆汁淤积症则罕见,常在婴幼儿期发病,导致严重黄疸和肝衰竭,需肝移植干预。每种基因缺陷导致的疾病进程和预后差别显著,诊断需结合家族史和基因检测。
由于遗传肝病种类繁多且个体表现不同,确诊后应到专科医生处制定个体化随访方案。部分疾病早期干预可有效控制,但需避免自行用药或过度焦虑。定期复查肝功能、影像学及基因相关指标,有助于及早发现并发症。保持健康生活方式,减少肝脏负担,对维护长期健康至关重要。
2026-05-13 11:14
举报相关问题
向医生提问
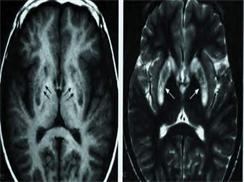
肝豆状核变性是以青少年为主的遗传性疾病,由铜代谢障碍引起。其特点为肝硬化、大脑基底节软化和变性、角膜色素环(Kayser-Fleischer环),伴有血浆铜蓝蛋白缺少和氨基酸尿症。又名Wilson病。